http://registromedicamentos.blogspot.com/ está dirigido a profesionales de la Salud y no pretende fomentar la autoprescripción ni sustituir la labor del médico.
La industria farmacéutica está sujeta al marco regulatorio del país. Los medicamentos deben utilizarse siempre bajo prescripción y vigilancia médica y por lo tanto, no nos hacemos responsables por el uso indebido de la información incluida en este portal.
Wednesday, February 20, 2019
Hidrium Comprimidos
Acción Terapéutica: Diurético
Forma Farmacéutica: Comprimidos
Laboratorio: Saval
Distribuido por: Farmaval
Saval
Forma farmacéutica y formulación
Cada comprimido contiene:
Furosemida 40 mg
Amilorida (como clorhidrato dihidrato) 5 mg
Excipientes c.s.
Indicaciones terapéuticas
HIDRIUM está indicado para el tratamiento de la hipertensión arterial, insuficiencia cardiaca congestiva, estados edematosos asociados a insuficiencia cardiaca, insuficiencia cardíaca, nefrosis, terapia con corticosteroides o estrógenos y ascitis asociadas a cirrosis.
Farmacocinética y farmacodinamia
HIDRIUM es una asociación de eficaz acción diurética dada por la complementariedad de furosemida y amilorida, obteniéndose un potente efecto natriurético con la ventaja de conservar iones potasio y magnesio. Por una parte furosemida es un diurético del asa capaz de aumentar la excreción de sodio, cloruro, potasio, hidrógeno, calcio, magnesio, amonio, bicarbonato y posiblemente fosfato, junto a un posible descenso del pH urinario. La máxima diuresis y la mayor pérdida de electrolitos es mayor con furosemida que con la mayoría de los otros diuréticos. Al igual que otros diuréticos, la eficacia de furosemida es independiente del equilibrio ácido-base del paciente.
Tiene algún efecto vasodilatador renal, disminuye la resistencia vascular renal y aumenta el flujo sanguíneo renal; además, de favorecer la síntesis de prostaglandinas o inhibir las enzimas encargadas de la degradación de estas (prostaglandinas A y E favoreciendo la acción natriurética y diurética del fármaco. Furosemida produce una mejora hemodinámica cardiovascular tras su uso prolongado, produciendo el aumento de la capacidad venosa, reducción de la precarga y poscarga a nivel cardiaco. Los efectos vasculares, tanto renales como periféricos pueden contribuir en los pacientes con insuficiencia cardiaca congestiva o infarto al miocardio.
Por otra parte, amilorida es un diurético ahorrador de potasio capaz de aumentar la excreción urinaria de sodio, bicarbonato, calcio, con poco o ningún aumento en la excreción de cloruro. Tiene menos actividad natriurética que furosemida o los diuréticos tiazídicos. La excreción urinaria de potasio disminuye durante el tratamiento con amilorida. La disminución en la excreción de potasio es más pronunciada cuando amilorida se da en combinación con un diurético que incremente la excreción de potasio (furosemida). La administración concomitante de amilorida con una diurético natriurético más potente resulta en efectos aditivos de ambas drogas sobre la excreción urinaria de sodio y un efecto antagónico en la excreción de potasio. La excreción urinaria de magnesio también disminuye durante el tratamiento con amilorida. Amilorida disminuye la excreción urinaria de hidrógeno y aumenta la excreción de bicarbonato resultando un aumento en el pH urinario.
Esta asociación permite que los pacientes tratados con diuréticos como furosemida, eviten reemplazar la perdida de potasio con la ingesta de diversas sales de potasio. Amilorida es un diurético que minimiza la excreción de potasio, evitando en gran medida las reacciones adversas producto de la hipokalemia. Otra ventaja importante de esta asociación es que amilorida impide la toxicidad digitalica por perdida de potasio en pacientes tratados con diuréticos.
Mecanismo de acción:
Furosemida es una sulfamida, diurético del asa de acción corta. El mecanismo exacto de acción no ha sido completamente dilucidado, pero se cree que furosemida se unen de forma reversible al co-transportador sodio, potasio, cloro en la pared luminal del asa ascendente de Henle, con lo cual inhibe la reabsorción activa de cloro y sodio e incrementa la excreción de potasio. Furosemida también inhibe la reabsorción de sodio y cloruro en los tubulos proximales y dístales. La incapacidad para reabsorber la sal, resulta en una mayor osmolalidad y disminuye la capacidad del riñón para reabsorber el agua. Furosemida también aumenta la eliminación de potasio, hidrógeno, calcio, magnesio, amonio, bicarbonato y posiblemente de fosfato.
Por otra parte, amilorida actúa directamente sobre el túbulo distal de la nefrona al inhibir el intercambio de iones sodio-potasio. Aunque el mecanismo exacto de acción no ha sido completamente dilucidado, amilorida reduce la reabsorción de sodio en el túbulo distal por inhibición de los mecanismos de transporte celular de sodio y posiblemente del sistema de intercambio de iones sodio-hidrógeno. Los efectos de amilorida en el transporte de sodio producen reducciones en el diferencial de potencial eléctrico transtubular, que provoca la inhibición de la secreción tubular pasiva de potasio. Amilorida aparentemente también inhibe la excreción de iones de hidrógeno. A diferencia de la espironolactona, amilorida no inhiben competitivamente la aldosterona y la actividad diurética es independiente de la aldosterona.
Perfil farmacocinético:
Absorción de furosemida: Puede ser irregular e incompleta, pero bastante rápida; posee una biodisponibilidad variable entre un 47% a un 70%. La biodisponibilidad disminuye a un 43%-46% en pacientes con enfermedad renal avanzada. La absorción oral es más lenta en pacientes con insuficiencia cardiaca congestiva descompensada (ICC), en comparación con los pacientes con insuficiencia cardiaca compensada. En los pacientes descompensados existe una diferencia de un 27% en el tiempo necesario para alcanzar los niveles plasmáticos máximos y se ha observado un aumento del 29% en los niveles plasmáticos máximos. La absorción puede ser reducida a menos del 30% en pacientes con insuficiencia cardiaca o síndrome nefrótico. La tasa de absorción puede ser disminuida en pacientes con edema, pero la biodisponibilidad total se mantiene sin cambios.
El efecto diurético de la furosemida es evidente entre los 30 minutos a la primera hora después de la administración oral y el efecto máximo es evidente entre la primera y segunda hora después de la administración del medicamento. La duración de la acción es generalmente de 6-8 horas y el efecto hipotensor máximo puede no ser evidente hasta varios días después de comenzar la terapia con furosemida.
Absorción de amilorida: Tras la administración oral, amilorida se absorbe aproximadamente entre un 30% a un 90% de la dosis de amilorida. La comida reduce la absorción gastrointestinal en cerca de un 30%, pero no afecta la velocidad de absorción. El inicio de la actividad diurética de amilorida ocurre generalmente dentro de 2 a 3 horas después de la administración oral. En adultos sanos y en ayunas, las concentraciones plasmáticas máximas se alcanzan a las 3 a 4 horas y el efecto terapéutico máximo se da entre las 6 y las 10 horas.
Distribución de furosemida: Posee una unión a proteínas plasmáticas del orden del 91 al 99%, uniéndose principalmente a la albúmina, la unión a proteínas se puede reducir hasta en un 10% en pacientes con insuficiencia renal. Sólo existe información limitada sobre la distribución de la furosemida, sin embargo se sabe que la droga atraviesa la placenta y se distribuye en la leche materna. furosemida posee un volumen de distribución de 0.2 l/kg.
Distribución de amilorida: El volumen de distribución aparente de amilorida ha sido calculado en 350 a 380 litros, lo que sugiere una distribución extra-vascular importante de la droga. Aunque no se sabe si amilorida atraviesa la placenta en los seres humanos, la droga atraviesa la placenta en los animales. Lo mismo sucede con su distribución en la leche materna, amilorida se distribuye en la leche de los animales, pero no se sabe si amilorida se distribuye en la leche humana.
Metabolismo de furosemida: Aproximadamente el 10% de la dosis es metabolizada en el hígado. En presencia de insuficiencia renal grave, el hígado puede desempeñar un papel más importante, en la insuficiencia renal severa la eliminación no renal aumenta en más de 4 veces con respecto a lo normal. Estudios sugieren que el éster-glucurónido es el único, o al menos el metabolito más significativo. Posee un tiempo de vida media de 30 a 120 minutos, en pacientes con insuficiencia renal grave, la vida media puede aumentar a 4 a 6 horas. La vida media en los pacientes cirróticos es sólo ligeramente mayor en comparación con pacientes normales. La vida media se prolonga en presencia de insuficiencia cardiaca congestiva (aproximadamente 205 minutos), uremia, y cirrosis, así como en los recién nacidos, bebés prematuros y pacientes geriátricos.
Metabolismo de amilorida: Basado en datos limitados, indican que no posee metabolismo hepático y que la vida media de amilorida varían entre 6 a 9 horas tras la administración de una dosis única en pacientes con función renal normal, sin embargo, se ha sugerido que la vida media de amilorida puede ser más prolongada en pacientes con falla renal en donde el tiempo de vida media puede llegar a ser de 143.5 horas.
Excreción de furosemida: Furosemida y su metabolito se excreta en la orina por filtración glomerular y por secreción túbular activa. En pacientes con función renal normal, aproximadamente el 50% es excretado en la orina dentro las 24 horas posteriores a la administración; el 69 a 97% de esta cantidad se excreta en las primeras 4 horas. El resto del fármaco se elimina por los mecanismos no renales como la excreción del fármaco inalterado en las heces (7 al 9%).
Excreción de amilorida: Se elimina principalmente como fármaco sin metabolizar a través de la orina. Alrededor del 50% de la dosis se excreta de manera inalterada en la orina dentro de las 72 horas posteriores a la administración y alrededor de un 40% se excreta en las heces dentro de las 72 horas posteriores a la administración, que probablemente correspondan a la fracción no absorbida de la droga. Las concentraciones fecales de amilorida también puede representar la eliminación biliar de la droga.
Contraindicaciones
Los pacientes con hipovolemia o deshidratación (con o sin acompañamiento de hipotensión). Los pacientes con una insuficiencia renal y un aclaramiento de creatinina inferior a 30 ml/min por 1.73 m2 de superficie corporal, anuria o insuficiencia renal con anuria que no responde a la furosemida, insuficiencia renal como consecuencia de la intoxicación por fármacos nefróticos o hepatotóxicos o insuficiencia renal asociada con coma hepático, hipopotasemia severa, hiponatremia severa, hiperpotasemia (potasio sérico > 5,3 mmol/litro), enfermedad de Addison, estados precomatosos asociados a la cirrosis, desequilibrio de electrolitos y en las mujeres que amamantan.
Contraindicado en casos de anuria, hiperpotasemia, en aguda o crónica insuficiencia renal o nefropatía diabética (Cr sobre 1.5 mg/100 ml o BUN sobre 30 mg/100 ml). Contraindicado en caso de hipersensibilidad a cualquier componente de la formula. El tratamiento con amilorida está contraindicado en concomitancia con suplementos o productos ahorradores de potasio. Está contraindicado en niños y adolescentes meores de 18 años de edad, debido a que la seguridad en este grupo de edad no ha sido establecida.
Precauciones generales
La furosemida es un potente diurético que si se administra en cantidades excesivas, puede conducir a una diuresis profunda, produciendo depleción de electrolitos y agua. Por lo tanto requiere una cuidadosa supervisión médica, en cuanto a la dosis, las cuales debe ajustarse según las necesidades individuales del paciente. Debido al uso de diuréticos podrían llegar a suscitarse alteraciones en los electrolitos plasmáticos especialmente en el potasio. Estas alteraciones en los niveles plasmáticos del potasio son más frecuentes en pacientes con insuficiencia renal, diabetes millitus (con o sin insuficiencia renal), pacientes con gota, pacientes con problemas hepáticos y en ancianos. Es esencial controlar cuidadosamente los niveles séricos de potasio en cualquier paciente que recibe diuréticos, en particular cuando se instaura la terapia, al momento de ajustar la dosis de diuréticos y durante cualquier enfermedad que pueda afectar la función renal.
Pacientes que sean alérgicos a las sulfas, podrían experimentar alergia a furosemida. Los desbalances de los electrolitos plasmáticos deben corregirse antes de iniciar el tratamiento. La administración de furosemida podría activar o exacerbar lupus eritematoso. Debe administrarse con precaución a pacientes con acidosis metabólica o respiratoria. Se recomienda el continuo monitoreo de los pacientes que se encuentran en tratamiento con furosemida ya que la administración de este medicamento podría suscitar discrasias sanguíneas, incrementos en la glucosa sanguínea, alteraciones en el test de tolerancia a la glucosa, precipitación de la diabetes, desbalance en los electrolitos plasmáticos, daño hepático, hiperuricemia, gota o daño renal.
Debe evitarse el uso concomitante de furosemida con ácido etacrínico. Los pacientes de edad avanzada poseen un mayor riesgo de experimentar deshidratación producto de la terapia con furosemida. Administre con precaución a pacientes de cirrosis hepática y ascitis, existe el riesgo que se pueda precipitar un coma hepático debido a la súbita alteración del líquido corporal. La administración a pacientes en coma hepático no es recomendable hasta que la condición básica del paciente haya mejorado.
La administración de furosemida puede causar ototoxicidad (por ejemplo, tinitus reversible y deterioro irreversible de la audición), el riesgo se incrementa si se administra furosemida a pacientes con un daño renal severo, si se administran grandes dosis o se usa concomitantemente con otros medicamentos ototoxicos. Pacientes con una grave enfermedad renal progresiva, la cual fue diagnosticada antes de empezar el tratamiento con furosemida, deberán suspender el tratamiento con furosemida si se produce un incremento en la azotemia y/o oliguria. Puede causar una mayor sensibilidad de la piel al sol, presentándose síntomas como picazón, prurito, decoloración de la piel, o quemaduras de la piel por el sol. Se recomienda no tomar sol en forma directa y utilizar protector solar. Este medicamento es una sustancia prohibida en el deporte de competición y puede dar positivo en un control de dopaje.
Restricciones en el embarazo y la lactancia
Embarazo: Este medicamento podría causar daño al feto. El uso de furosemida no se recomienda durante el embarazo, excepto cuando sea estrictamente necesario.
Lactancia: Los datos existentes sugieren que amilorida puede alterar la producción de leche o la composición de esta. Si es necesario administrar este medicamento, se debe procurar vigilar al bebé, monitorizando por la posible aparición de efectos adversos y asegurar la adecuada ingesta de leche.
Reacciones secundarias y adversas
Existen efectos que se presentan rara vez, pero son severos estos son: rash, picazón intensa, sequedad de boca y garganta, dificultad para respirar, nauseas y vómitos, fatiga inusual, heces negras, hiperglucemia (fatiga, visión borrosa, náuseas, aumento en la frecuencia para orinar, sed). Se han descrito como reacciones adversas tras la administración de furosemida la aparición de vasculitis, penfigoide bulloso, eritema multiforme, eritroderma, arteritis, fotosensibilidad, prurito, síndrome de Stevens-Johnson, urticaria, porfiria, fiebre, hiperglucemia, hiperuricemia, hipocalcemia, hipokalemia, hipomagnesemia, incremento de los lípidos séricos, alcalosis metabólica, déficit de vitaminas, diarrea, estreñimiento, calambres abdominales, náusea, vómitos, pérdida del apetito, dispepsia, pancreatitis, agranulocitosis, anemia, eosinofília, leucopenia, trombocitopenia, tromboflebitis, encefalopatía hepática, ictericia, descenso de la densidad mineral del hueso, fractura de hueso, espasmos, mareo, parestesias, astenia, cefalea, vértigo, visión borrosa, xantopsia, tinitus, perdida de la audición, inquietud, glucosuria, nefritis intersticial, nefrolitiasis, nefrotoxicidad, aldosteronismo pseudoprimario, espasmos de la vejiga, urolitiasis. Se ha descrito un caso de reacción anafiláctica tras la administración de furosemida.
En estudios controlados, tras la administración de la asociación de furosemida con amilorida, se han reportado 5 casos de isquemia en la pierna, 3 casos de desordenes gangrenosos (en todos estos eventos los pacientes mostraban signos de deshidratación). Se han descrito como reacciones adversas tras la administración de amilorida la aparición de hipotensión ortostatica, palpitaciones, angina pectoris, arritmias, prurito, desorden en la regulación de la glucosa, desorden en el metabolismo de las purinas, ginecomastia, hiperkalemia, hipokalemia (en concomitancia con diurético tiazidico), hiponatremia (en concomitancia con diurético tiazidico), nauseas, vómitos, anorexia, diarrea, dolor abdominal, constipación, desorden del gusto, anemia, neutropenia, anormalidades en las pruebas de función hepática, ictericia, mareo, debilidad, parestesias, trastornos visuales, aumento de la presión intraocular, nefrotoxicidad, edema intersticial, disnea, tos.
Interacciones medicamentosas y de otro género
La concomitancia de los anti-inflamatorios no esteroidales (ibuprofeno, ketoprofeno, meloxicam, etc.) con furosemida o amilorida puede reducir los efectos diuréticos y antihipertensivos de estos medicamentos, es posible que la concomitancia de los AINEs con amilorida tenga efectos aditivos sobre la homeostasis del potasio lo que podría producir hiperpotasemia. En el caso particular de aspirina, coadministrada a dosis bajas con furosemida o amilorida, no son apreciables estos efectos.
La administración conjunta de furosemida con los inhibidores de la enzima convertidora de angiotensina (IECA) puede causar hipotensión postural después de la primera dosis al empezar el tratamiento, este efecto es más notorio en pacientes con depleción de volumen o de sodio, o con restricción en la ingesta de este último. Por otra parte la administración conjunta de amilorida con los IECA puede producir hiperkalemia. La concomitancia de furosemida con antibióticos amino-glucósidos incrementa el riego de ototoxicidad y nefrotoxicidad. La administración de furosemida con carbón activado, colestiramina, colestipol, fenitoina, hidralazina o probenecid podría disminuir las concentraciones de furosemida en sangre y con eso la perdida del efecto terapéutico.
La administración conjunta de furosemida o amilorida con bepridil, droperidol, sotalol aumenta el riesgo de cardiotoxicidad, evidenciado por la prolongación del intervalo Q-T, torsades de pointes y paro cardiaco. La administración simultanea de furosemida con hidrato cloral incrementa el riesgo de toxicidad cardiovascular (diaforesis, hipertensión, taquicardia). La concomitancia de furosemida con clofibrato puede originar dolor muscular, rigidez, acentuación de los efectos diuréticos, elevación de las transaminasas y de la creatina fosfoquinasa (CK). La administración de furosemida o amilorida con cortisona, fludrocortisona, hidrocortisona y arginina puede producir hipokalemia.
La administración conjunta de furosemida con ácido etacrínico incrementa el riesgo de ototoxicidad. La concomitancia de furosemida con germanium y ginseng incrementa el riesgo de resistencia al efecto diurético de furosemida. La administración conjunta de litio y furosemida puede producir el incremento de las concentraciones en sangre de litio y su consecuente toxicidad. La administración concomitante de furosemida con pancuronium, succinilcolina, tubocuranina o vecuronium puede ocasionar alteraciones (incremento o disminución) en el bloqueo neuro-muscular. La administración simultanea de furosemida y propanolol puede producir hipotensión y bradicardia. La administración conjunta de furosemida con teofilina puede producir un aumento o incremento de las concentraciones séricas de teofilina. Al administrar en forma conjunta furosemida o amilorida con yohimbina reduce la efectividad diurética.
La administración simultanea de amilorida con candesartan, ciclosporinas, eplerenona, suplementos de potasio, tacrolimus, triamtireno, valsartan y comidas que contienen potasio incrementa el riesgo de hiperkalemia. La administración concomitante de amilorida con metformina puede incrementar las concentraciones plasmáticas de metformina. La administración conjunta de amilorida con quinidana incrementa el riesgo de arritmias con taquicardia ventricular.
Dosis y vía de administración
Vía oral. Dosis según prescripción médica.
Dosis usual adultos: Un comprimido al día, idealmente en ayunas, en caso de ser necesario se puede incrementar la dosis a dos comprimidos por día.
Dosis en pacientes geriátricos: Debido a que amilorida puede producir hiperkalemia, y los pacientes ancianos con deterioro de su función renal son más propensos a experimentar hiperkalemia, la dosis debe reducirse en este tipo de pacientes.
Manifestaciones y manejo de la sobredosificación o ingesta accidental
Los síntomas de sobredosis corresponden a una intensificación de los efectos adversos descritos, tales como: confusión, ritmo irregular del corazón, nerviosismo, entumecimiento de manos, pies o labios, dificultad para respirar, debilidad, letárgia, confusión mental, calambres musculares. En caso de ocurrir se recomienda implementar los cuidados generales para revertir los síntomas.
Presentaciones
HIDRIUM envase con 20 comprimidos.
Recomendaciones sobre almacenamiento
Mantener fuera del alcance de los niños. Mantener en su envase original protegido del calor, luz y humedad. Almacenar a la temperatura indicada en el rótulo. No usar este producto después de la fecha de vencimiento indicada en el envase. No repita el tratamiento sin indicación médica. No recomiende este medicamento a otra persona.
Registro sanitario
II-38813/2015
Tuesday, February 19, 2019
Hidribet 5/5 Loción
on protector solar
Forma Farmacéutica: Loción
Laboratorio: Medihealth
Distribuido por: Roemmers (Pharma Investi S.R.L.)
Medihealth
Forma farmacéutica y formulación
Urea 5%
Etilexil Metoxicinamato 4%
Butil Metoxidibenzoilmetano 0,5%
Descripción
Acción terapéutica: Hidratante con protector solar.
Indicaciones terapéuticas
HIDRIBET 5/5 usado en forma continua sobre la piel permite mantener la humectación desde la primera aplicación y hasta por 24 horas, para lograr suavidad, elasticidad, tersura y lozanía.
Farmacocinética y farmacodinamia
HIDRIBET 5/5 es una notable y eficaz fórmula humectante que por la demostrada acción hidratante de la urea, permite obtener el grado óptimo de hidratación en todas aquellas pieles con aspecto áspero y reseco, fruto de la exposición continua a la acción desecante del sol, aire, viento, etc. Esta acción se ve ayudada por el efecto protector de dos filtros solares que previenen y retardan los efectos nocivos de la radiación solar.
Contraindicaciones
Hipersensibilidad a algún componente de la formulación.
Precauciones generales
HIDRIBET 5/5 es un producto para uso externo únicamente. Evitar que su contacto con mucosas y ojos, si esto sucede, lavar con abundante agua corriente. Mantener fuera del alcance de los niños.
Restricciones en el embarazo y la lactancia
No se han realizado estudios en embarazadas por lo que su uso en embarazo deberá ser valorado por el médico de acuerdo con el beneficio.
Reacciones secundarias y adversas
Efectos secundarios comunes pueden incluir:picazón leve; o quemazón o ardor leve.
Interacciones medicamentosas y de otro género
No se han reportado hasta la fecha.
Alteraciones en los resultados de pruebas de laboratorio
No se han reportado ninguna a la fecha.
Precauciones en relación con efectos de carcinogénesis, mutagénesis, teratogénesis y sobre la fertilidad
No existen datos reportados que determinen el potencial carcinogénico ni mutagénico en la combinación y concentración de los activos.
Dosis y vía de administración
Aplicar en rostro y cuerpo de 3 a 4 veces por día, buscando mantener una capa protectora e hidratante constante sobre la piel.
Manifestaciones y manejo de la sobredosificación o ingesta accidental
No se han registrado casos de sobredosificación.
Presentaciones
HIDRIBET 5/5 Loción por 125 ml.
Recomendaciones sobre almacenamiento
Mantener en lugar fresco a menos de 30°C.
Leyendas de protección
Manténgase fuera del alcance de los niños.
Registro sanitario
CI-52341/2014
Forma Farmacéutica: Loción
Laboratorio: Medihealth
Distribuido por: Roemmers (Pharma Investi S.R.L.)
Medihealth
Forma farmacéutica y formulación
Urea 5%
Etilexil Metoxicinamato 4%
Butil Metoxidibenzoilmetano 0,5%
Descripción
Acción terapéutica: Hidratante con protector solar.
Indicaciones terapéuticas
HIDRIBET 5/5 usado en forma continua sobre la piel permite mantener la humectación desde la primera aplicación y hasta por 24 horas, para lograr suavidad, elasticidad, tersura y lozanía.
Farmacocinética y farmacodinamia
HIDRIBET 5/5 es una notable y eficaz fórmula humectante que por la demostrada acción hidratante de la urea, permite obtener el grado óptimo de hidratación en todas aquellas pieles con aspecto áspero y reseco, fruto de la exposición continua a la acción desecante del sol, aire, viento, etc. Esta acción se ve ayudada por el efecto protector de dos filtros solares que previenen y retardan los efectos nocivos de la radiación solar.
Contraindicaciones
Hipersensibilidad a algún componente de la formulación.
Precauciones generales
HIDRIBET 5/5 es un producto para uso externo únicamente. Evitar que su contacto con mucosas y ojos, si esto sucede, lavar con abundante agua corriente. Mantener fuera del alcance de los niños.
Restricciones en el embarazo y la lactancia
No se han realizado estudios en embarazadas por lo que su uso en embarazo deberá ser valorado por el médico de acuerdo con el beneficio.
Reacciones secundarias y adversas
Efectos secundarios comunes pueden incluir:picazón leve; o quemazón o ardor leve.
Interacciones medicamentosas y de otro género
No se han reportado hasta la fecha.
Alteraciones en los resultados de pruebas de laboratorio
No se han reportado ninguna a la fecha.
Precauciones en relación con efectos de carcinogénesis, mutagénesis, teratogénesis y sobre la fertilidad
No existen datos reportados que determinen el potencial carcinogénico ni mutagénico en la combinación y concentración de los activos.
Dosis y vía de administración
Aplicar en rostro y cuerpo de 3 a 4 veces por día, buscando mantener una capa protectora e hidratante constante sobre la piel.
Manifestaciones y manejo de la sobredosificación o ingesta accidental
No se han registrado casos de sobredosificación.
Presentaciones
HIDRIBET 5/5 Loción por 125 ml.
Recomendaciones sobre almacenamiento
Mantener en lugar fresco a menos de 30°C.
Leyendas de protección
Manténgase fuera del alcance de los niños.
Registro sanitario
CI-52341/2014
Hidrasec
Acción Terapéutica: Antidiarreico
Forma Farmacéutica: Cápsulas|Granulado
Laboratorio: Ferrer
Distribuido por: Engels, Merkel y Cia
Ferrer
Forma farmacéutica y formulación
Sobres (niños) Sobres (lactantes) Cápsulas
Racecadotrilo 30 mg 10 mg 100 mg
Descripción
Antidiarreico.Indicaciones terapéuticas
Tratamiento sintomático complementario de la diarrea aguda en lactantes (mayores de 3 meses y en niños junto con la rehidratación oral y las medidas de soportes habituales , cuando estas medidas por si solas sean insuficientes para controlar el cuadro clínicoContraindicaciones
Hipersensibilidad al principio activo o alguno de los excipientes.Diarrea entero invasiva.
Insuficiencia renal o hepática.
Embarazo y lactancia
Precauciones generales
En caso de diabetes se debe tener en cuenta que la cantidad de azúcar que contiene un sobre de Hidrasec 10 mg es 0,966 g y de Hidrasec 30 mg 2,899 g, si la cantidad de sacarosa (fuente de glucosa yde fructosa) presente en la dosis diaria de Hidrasec granulado superalos 5g/día. Debe tenerse en cuenta la ración diaria.
Dosis y vía de administración
Capsulas:
Adulto: Una capsula 3 veces al día, preferentemente antes de las comidas principales, durante no más de 7 días.
Sobres granulados:La dosis recomendada se determina en función del peso corporal: 1,5mg/kg por toma, con una toma inicial y a continuación 3 tomas repartidas a lo largo del día. De 30 meses a 9 años (13 a 27 Kg. Aprox.) 1 sobre de 30 mg por toma, mas de 9 años (más de 27 Kg. Aprox.) 2 sobres de 10 mg por toma. El granulado puede añadirse a los alimentos dispersarse en un vaso de agua o en el biberón, mezclándolobien y tomándolo inmediatamente.
El tratamiento debe mantenerse hasta que se produzcan 2 deposiciones normales pero no debe durar más de 7 días.
Presentaciones
Hidrasec 10 mg : Caja x 18 sobres.
Hidrasec 30 mg: Caja x 18 sobres.
Hidrasec 100 mg : Caja x 9 capsulas.
Registro sanitario
Hidrasec 10 mg: II-34237/2017
Hidrasec 30 mg: II-34225/2017
Hidrasec 100 mg: II-34236/2017
Hibor Solución inyectable
Acción Terapéutica: Anticoagulante
Forma Farmacéutica: Solución inyectable
Laboratorio: Bagó
Distribuido por:
Bagó
Forma farmacéutica y formulación
HIBOR 2.500 UI.
Cada jeringa prellenada de 0,2 ml contiene: Bemiparina sódica 2.500 UI anti factor Xa*, Agua para inyectables c.s. 0,2 ml.
HIBOR 3.500 UI.
Cada jeringa prellenada de 0,2 ml contiene: Bemiparina sódica 3.500 UI anti factor Xa*, Agua para inyectables c.s. 0,2 ml.
HIBOR 5.000 UI.
Cada jeringa prellenada de 0,2 ml contiene: Bemiparina sódica 5.000 UI anti factor Xa*, Agua para inyectables c.s. 0,2 ml.
HIBOR 10.000 UI.
Cada jeringa prellenada de 0,4 ml contiene: Bemiparina sódica 10.000 UI anti factor Xa*, Agua para inyectables c.s. 0,4 ml.
Indicaciones terapéuticas
Prevención de la enfermedad tromboembólica en pacientes sometidos a cirugía ortopédica.
Prevención de la enfermedad tromboembólica en pacientes no quirúrgicos con riesgo elevado.
Prevención secundaria de la recurrencia de tromboembolismo venoso en pacientes con trombosis venosa profunda y factores de riesgo transitorios.
Prevención de la coagulación en el circuito de circulación extracorpórea durante la hemodiálisis.
Contraindicaciones
Hipersensibilidad a bemiparina sódica, heparina o sustancias de origen porcino. Antecedentes o sospecha de trombocitopenia inducida por heparina mediada inmunológicamente (TIH).
Hemorragia activa o incremento del riesgo de sangrado debido a alteraciones de la hemostasia.
Trastorno grave de la función hepática o pancreática.
Daños o intervenciones quirúrgicas en el sistema nervioso central, ojos y oídos que hayan tenido lugar en los últimos 2 meses.
Coagulación intravascular Diseminada (CID) atribuible a una trombocitopenia inducida por heparina.
Endocarditis bacteriana aguda y endocarditis lenta.
Lesiones orgánicas susceptibles de sangrar (por ejemplo, úlcera péptica activa, accidente cerebrovascular hemorrágico, aneurismas o neoplasias cerebrales).
En pacientes que reciban heparina con fines de tratamiento y no de profilaxis, está contraindicada la utilización de anestesia regional en las intervenciones quirúrgicas programadas.
Precauciones generales
No administrar por vía intramuscular.
Debido al riesgo de hematoma durante la administración de bemiparina, debería evitarse la inyección intramuscular de otros agentes.
Se recomienda tener precaución en los casos de insuficiencia hepática o renal (los niveles de antiXa deberían ser monitorizados de forma regular en pacientes con daño severo de la función renal), hipertensión arterial no controlada, antecedentes de úlcera gastroduodenal, trombocitopenia, nefrolitiasis y/o uretrolitiasis, enfermedad vascular de coroides y retina, o cualquier otra lesión orgánica susceptible de sangrar, o en pacientes sometidos a anestesia espinal o epidural o epidural y/o punción lumbar.
Bemiparina, al igual que otras HBPM, puede suprimir la secreción suprarrenal de la aldosterona ocasionando una hiperpotasemia, especialmente en pacientes con diabetes mellitus, insuficiencia renal crónica, antecedentes de acidosis metabólica, niveles elevados de potasio en plasma o aquellos que estén recibiendo fármacos ahorradores de potasio. El riesgo de hiperpotasemia parece aumentar con la duración de la terapia pero es normalmente reversible. Deben medirse los electrolitos séricos en pacientes de riesgo antes de comenzar la terapia con bemiparina y controlarlos regularmente a partir de ese momento especialmente si el tratamiento se prolonga más de 7 días.
Se han comunicado casos de trobocitopenia transitoria leve (tipo I) al inicio del tratamiento con heparina con recuento de plaquetas entre 100.000/mm3 y 150.000/mm3 debido a una activación plaquetaria temporal (ver Reacciones Adversas). Por regla general no se producen complicaciones y el tratamiento puede continuar.
En raras ocasiones se han observado casos de trombocitopenia grave mediada por anticuerpos (tipo II) con recuentos de plaquetas claramente inferiores a 100.000/mm3 (ver Reacciones Adversas). Estos efectos suelen aparecer entre 5º y el 21º día de tratamiento, aunque pueden manifestarse mucho antes si hay antecedentes de trombocitopenia inducida por heparina.
Por ello, antes de comenzar la administración de bemiparina, se recomienda efectuar un recuento de plaquetas en el primer día de tratamiento y posteriormente de forma regular cada 3 o 4 días, y al final del tratamiento. En la práctica, el tratamiento deberá interrumpirse de forma inmediata y se iniciará una terapia alternativa, si se observa una reducción significativa de las plaquetas (30-50%) asociada con resultados positivos o desconocidos del test in-vitro de anticuerpos plaquetarios en presencia de bemiparina, otras HBPM y/o heparinas.
Se han descrito con bemiparina, al igual que con otras heparinas, algunos casos de necrosis cutánea, precedida, a veces, por púrpura o lesiones eritematosas dolorosas (Ver Reacciones Adversas). En tales casos se aconseja suspender inmediatamente el tratamiento.
En pacientes sometidos a anestesia epidural o espinal o a punción lumbar, la administración de heparina con fines profilácticos se ha asociado muy raramente a la aparición de hematomas epidurales o espinales, con el resultado final de parálisis prolongada o permanente (ver Reacciones adversas). Este riesgo se incrementa por el uso de catéteres epidurales o espinales para anestesia, la administración concomitante de medicamentos con acción sobre la coagulación como antiinflamatorios no esteroideos (AINES), antiagregantes plaquetarios o anticoagulantes (ver interacciones con otros medicamentos), y por las punciones traumáticas o repetidas.
A la hora de decidir el intervalo de tiemp9o que debe transcurrir entre la administración de heparina a dosis profilácticas y la inserción o retirada de un catéter espinal o epidural, deben tenerse en cuenta las características del paciente y del producto. La siguiente dosis de heparina deberá ser administrada al menos 4 horas después de la extracción del catéter. La siguiente dosis deberá retrasarse hasta que la intervención quirúrgica haya finalizado.
Si bajo criterio médico se decide administrar tratamiento anticoagulante durante un procedimiento anestésico espinal o epidural debe extremarse la vigilancia del paciente y realizar controles frecuentes, para detectar precozmente cualquier signo o síntoma de déficit neurológico, como dolor de espalda, déficit sensorial y motor (entumecimiento y debilidad de extremidades inferiores) y trastornos funcionales del intestino o vejiga. El personal de enfermería debe ser entrenado para detectar tales signos y síntomas. Así mismo, se advertirá a los pacientes que informen inmediatamente al médico o personal de enfermería si experimentan cualquiera de los síntomas antes descritos.
Si se sospecha la aparición de algún signo o síntoma sugestivo de hematoma espinal o epidural, deben realizarse las pruebas diagnósticas con carácter de urgencia e iniciar un tratamiento urgente, incluyendo la descompresión medular.
Efectos sobre la capacidad de conducir y utilizar maquinaria
Bemiparina no influye sobre la capacidad para conducir vehículos o utilizar maquinaria peligrosa o de precisión.
Dosis y vía de administración
Adultos. Cirugía general con riesgo moderado de tromboembolismo venoso: El día de la intervención, se administrarán 2.500 UI por vía subcutánea, 2 horas antes de la cirugía o 6 horas después. Los días siguientes, se administrarán 2.500 UI. Por vía subcutánea, cada 24 horas.
El tratamiento profiláctico debe seguirse según criterio del médico, durante el período de riesgo o hasta la completa movilización del paciente. Como norma general, se considera necesario mantener el tratamiento profiláctico al menos durante 7 a 10 días después de la intervención y hasta que el riesgo de tromboembolismo haya disminuido.
Presentaciones
HIBOR 2.500 UI: Estuche por 2 jeringas prellenadas por 0.2 ml de solución inyectable.
HIBOR 3.500 UI: Estuche por 2 jeringas prellenadas por 0.2 ml de solución inyectable.
HIBOR 5.000 UI: Estuche por 2 jeringas prellenadas por 0.2 ml de solución inyectable.
HIBOR 10.000 UI: Estuche por 2 jeringas prellenadas por 0.4 ml de solución inyectable.
Registro sanitario
HIBOR 2.500: II-39889/2010
HIBOR 3.500: II-39981/2010
HIBOR 5.000: II-39911/2010
HIBOR 10.000: II-40415/2010
Sunday, February 17, 2019
Hexaxim Solución inyectable
Acción Terapéutica: Vacuna combinada antidiftérica, antitetánica, antitos ferina acelular, antihepatitis B, antipoliomielítica inactivada y anti-Haemophilus influenzae tipo b
Forma Farmacéutica: Solución inyectable
Laboratorio: Sanofi Pasteur
Distribuido por: Quimiza
Sanofi Pasteur
Forma farmacéutica y formulación
Vacuna Antidiftérica, Antitetánica, Tos Ferina (Acelular, Multicompuesta), Hepatitis B (rADN), Antipoliomielítica (Inactivada) y conjugada contra Haemophilus influenzae Tipo B.
Indicaciones terapéuticas
Está indicada para la vacunación primaria y la vacunación de refuerzo en lactantes y niños a partir de las seis semanas y hasta los 24 meses de edad contra difteria, tétanos, pertussis o tos ferina, hepatitis b, poliomielitis y enfermedades invasivas causadas por el Haemophilus influenzae tipo b.
Contraindicaciones
Contraindicaciones habituales*.
Reacciones secundarias y adversas
Dolor, eritema, induración en el sitio de la inyección. Fiebre, malestar, mialgia y síntomas sistémicos, después de la vacunación de corta duración.
Dosis y vía de administración
Vía de administración: Intramuscular en región deltoidea.
Dosificación:
Vacunación primaria: Consiste en tres dosis de 0,5 ml para administrarse en intervalos de al menos 4 semanas según esquema 2, 4, 6 meses ó 6, 10, 14 semanas; ó 2, 3, 4 meses; ó 3, 4, 5 meses.
Vacunación de refuerzo: Después de las tres dosis de vacunación primaria, debe administrarse una dosis de refuerzo preferentemente durante el segundo año de vida, a los menos 6 meses después de la última dosis de la primovacunación.
Presentaciones
Jeringa prellenada x 0.5 ml.
Leyendas de protección
Entre +2°C y +8°C. Proteger de la luz. No congelar.
Hexacol Solución oftálmica
Acción Terapéutica: Antibiótico y antiinflamatorio de uso oftálmico
Forma Farmacéutica: Solución oftálmica
Laboratorio: Indufar
Distribuido por: Imfar
Indufar
Forma farmacéutica y formulación
Cada 1 mL contiene:
Dexametasona 0.50 mg
Neomicina 3.5 mg
Polimixina B 12.000 UI
Excipientes c.s.
Indicaciones terapéuticas
Tratamiento de inflamaciones oculares infecciosas ocasionadas por gérmenes gram-positivos y gramnegativos: conjuntivitis aguda o crónica, blefaroconjuntivitis y queratoconjuntivitis, queratitis (excepto la tuberculosa y la herpética), escleritis, chalazión, uveítis anterior, úlcera de la córnea. Heridas oculares contaminadas. Afecciones alérgicas del segmento anterior del ojo.
Farmacocinética y farmacodinamia
Excipientes c.s.p. 1 comprimido
HEXACOL Solución oftálmica estéril es una efectiva asociación de principios activos contra procesos infecciosos, inflamatorios y alérgicos de la cámara anterior del ojo.
Neomicina: antibiótico aminoglucósido efectivo contra microorganismos Gram-positivos y Gram-negativos.
Polimixina B: bactericida polipeptídico de poca penetración tisular, eficaz contra microorganismos Gram-negativos.
Dexametasona: potente esteroideo antiinflamatorio y antialérgico.
Contraindicaciones
Lesiones tuberculosas, fúngicas y la mayoría de las virales.
Precauciones generales
Destapado el frasco para su uso, evitar el contacto del pico con otras superficies. No compartir el uso del medicamento. El uso prolongado puede producir hipertensión intraocular.
Reacciones secundarias y adversas
Pueden presentarse enrojecimiento o lagrimeo, hinchazón en los ojos u otro signo de irritación ausente antes del tratamiento.
Interacciones medicamentosas y de otro género
Al administrar simultáneamente la dexametasona (oftálmica) con antiglaucomatosos disminuye la eficacia de estos últimos. Al utilizar la neomicina con bacitracina y otros aminoglucósidos da lugar a sinergismo.
Dosis y vía de administración
Instilar 1-2 gotas de HEXACOL Solución oftálmica estéril en cada saco conjuntival, cada 3-4 horas.
Manifestaciones y manejo de la sobredosificación o ingesta accidental
Sobredosis: Sensación de escozor en los ojos. Visión borrosa temporal.
Tratamiento: El tratamiento debe ser sintomático y de mantenimiento En caso de ingestión accidental ingerir abundante líquido.
Presentaciones
Frasco gotero por 10 ml.
Recomendaciones sobre almacenamiento
Conservar en lugar seco a temperatura ambiente de 25°C. Variación admitida entre 15° y 30°C. Mantener en su envase original hasta su utilización.
Leyendas de protección
Manténgase fuera del alcance de los niños. Venta bajo receta.
Registro sanitario
II-30246/2015
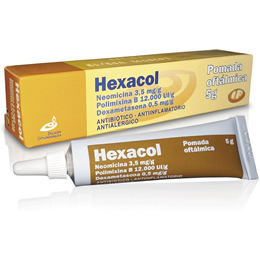
Hexacol Pomada oftálmica
Acción Terapéutica: Antibiótico y antiinflamatorio oftálmico
Forma Farmacéutica: Pomada oftálmica
Laboratorio: Indufar
Distribuido por: Imfar
Indufar
Forma farmacéutica y formulación
Cada g contiene:
Dexametasona 0.50 mg
Neomicina 3.5 mg
Polimixina B 12000,00 UI
Excipientes c.s.
Descripción
Acción terapéutica: Antibiótico, antiinflamatorio y antialérgico oftálmico.
Indicaciones terapéuticas
Procesos infecciosos producidos por gérmenes gram-positivos y gram-negativos. Conjuntivitis. Blefaritis. Escleritis. Queratitis (excepto la tuberculosa y la herpética). Chalazión. Uveítis anterior. Heridas oculares contaminadas. HEXACOL Pomada oftálmica está indicada también para la aplicación de curas nocturnas, lesiones cutáneas de los párpados y vendajes oclusivos.
Farmacocinética y farmacodinamia
Propiedades: HEXACOL Pomada oftálmica es una asociación de principios activos contra procesos infecciosos, inflamatorios y alérgicos de la cámara anterior del ojo.
Neomicina: antibiótico aminoglucósido efectivo contra microorganismos Gram-positivos y Gram-negativos.
Polimixina B: bactericida polipeptídico eficaz contra microorganismos Gram-negativos, de poca penetración tisular.
Dexametasona: esteroideo antiinflamatorio y antialérgico.
Contraindicaciones
Hipersensibilidad a sus componentes. Está contraindicado en la tuberculosis ocular y en la mayoría de las lesiones víricas de los ojos: queratitis herpética, varicela. Lesiones fúngicas.
Precauciones generales
El uso prolongado puede producir aumento de la presión intraocular, debido a la acción del esteroide.
Restricciones de uso: Uso profesional.
Reacciones secundarias y adversas
Prurito, congestión de conjuntiva, enrojecimiento y ardor en la zona de aplicación.
Interacciones medicamentosas y de otro género
Al administrar simultáneamente con antiglaucomatosos disminuye la eficacia de estos últimos. Al utilizar con bacitracina y otros aminoglucósidos da lugar a sinergismo.
Dosis y vía de administración
Aplicar una pequeña cantidad de HEXACOL Pomada oftálmica, 3 a 4 veces por día.
Manifestaciones y manejo de la sobredosificación o ingesta accidental
Sobredosis: Sensación de escozor en los ojos, visión borrosa temporal.
Tratamiento: El tratamiento debe ser sintomático y de mantenimiento. En caso de ingestión accidental ingerir abundante líquido.
Presentaciones
Tubo por 5 gr.
Recomendaciones sobre almacenamiento
Conservar en lugar seco a temperatura ambiente de 25°C. Variación admitida entre 15° y 30°C. Mantener en su envase original hasta su utilización.
Leyendas de protección
Manténgase fuera del alcance de los niños. Venta bajo receta.
Registro sanitario
II-37111/2014
Subscribe to:
Posts (Atom)